
Ep 22 — 制药行业:药物晶型分析与多晶型检测
系列:红外光谱百科:从原理到实战
篇章:第三篇 · 中级篇 — 行业应用
适合人群:制药企业 QC/QA、研发与注册人员、晶型研究技术人员
前置知识:Ep 21(原料药鉴别)、Ep 14(ATR)、Ep 18(谱图处理)
阅读时间:约 48 分钟
引子:一瓶"消失"的利托那韦
1998 年 7 月,美国雅培(Abbott)公司的工程师接到一个令人绝望的电话:正在生产的**利托那韦(Ritonavir,商品名 Norvir)**胶囊——一种刚上市两年的 HIV 蛋白酶抑制剂——突然无法通过溶出度测试。更诡异的是,原料药(API)在仓库里"自己长出了新晶体" [1][2]。
这批 API 的化学结构与之前的批次毫无二致,HPLC 纯度合格,但生物利用度骤降至原来的 60%——这意味着数万名 HIV 患者的有效剂量可能不足 [1]。
雅培紧急召回产品,组建跨学科团队彻查。最终发现:API 出现了一种新的晶型(Form II),比原晶型(Form I)热力学更稳定,但溶解度只有原来的约 1/6 [1][2]。这种新晶型一旦在工厂出现,会"诱导"原有晶型不断转化为 Form II——这就是著名的**晶种污染(seed contamination)**现象 [1]。
"Once Form II appeared, it seemed impossible to make Form I again. The new polymorph had taken over the entire production."
—— Chemburkar S R et al., Organic Process Research & Development, 2000 [2]
雅培损失超过 2.5 亿美元,并被迫中断供货近一年。这一事件让全球制药行业第一次深刻认识到:药物晶型不是"细节",而是决定药效的关键质量属性 [1][3]。
本集我们将深入晶型分析的核心:FTIR 如何揭示晶格环境的细微差异、与 XRD/DSC 的互补关系、定量晶型比例的方法,以及原位监测的应用。
一、药物多晶型:被低估的"分子变装"
1.1 什么是药物多晶型?
多晶型(Polymorphism)指同一化学结构的分子,在固态中以不同晶体结构存在的现象 [3][4]。可类比为"同一种乐高积木可以搭出不同造型":
| 晶型差异类型 | 描述 | 典型案例 |
|-------------|------|---------|
| 构象多晶型 | 分子构象不同(如酰胺键旋转) | 利托那韦 I/II [1] |
| 构型多晶型 | 分子排列方式不同 | 卡马西平 I–IV [4] |
| 溶剂合物(Solvate) | 晶格中含溶剂分子 | 磺胺嘧啶甲醇合物 |
| 水合物(Hydrate) | 晶格中含水分子 | 卡马西平二水合物 [4] |
| 共晶(Cocrystal) | 与中性分子共结晶 | 卡马西平-烟酰胺共晶 |
1.2 为什么晶型影响药效?
同一药物不同晶型间,溶解度、溶出速率、稳定性、可压性都可能差异巨大 [3][4]:
① 溶解度差异:不同晶型的**晶格能(lattice energy)**不同,打破晶格所需的能量不同。
$$\Delta G_{dissolution} = \Delta H_{lattice} - T \Delta S_{solution}$$
晶格能高的晶型,溶解度低;晶格能低的亚稳型,溶解度高(Ostwald's Rule of Stages:亚稳型先结晶)[3]。经典数据 [3]:
- 利托那韦 Form I 溶解度 ≈ Form II 的 6 倍
- 卡马西平 Form III 溶解度 ≈ Form I 的 1.6 倍
- 苯妥英 B 型溶解度 ≈ A 型的 1.3 倍
② 生物利用度差异:难溶药物的吸收常受溶出速率限制(BCS II/IV 类),晶型影响直接传递到血药浓度 [3]。
③ 稳定性差异:亚稳型在储存中可能向稳定型转化,影响货架期内药效。
1.3 监管要求
由于晶型影响药效,ICH Q6A 规定需在药品开发中明确控制晶型 [5]:
"Polymorphism can influence the quality, safety, and efficacy of the drug substance and drug product. Appropriate controls should be in place."
中国药典通则 9015《药品晶型研究及晶型质量控制指导原则》也给出了详细要求 [6]。
二、FTIR 区分晶型的物理原理
2.1 为什么同一分子会有不同的红外谱图?
乍看违反直觉——分子结构未变,振动频率为什么会变?根本原因在于 固态环境对振动频率的影响 [3][7]:
① 氢键差异
氢键拉伸或压缩 X-H 键(X = O, N),改变其力常数 $k$:
$$\nu = \frac{1}{2\pi c} \sqrt{\frac{k}{\mu}}$$
氢键越强 → 力常数越小 → 频率越低。同分子不同晶型中,氢键长度可差异 0.05–0.3 Å,导致 X-H 伸缩偏移 5–30 cm⁻¹ [3][7]。② 分子构象差异
如利托那韦 Form I 与 Form II 的关键差异是酰胺键的构象——Form II 中两个分子形成分子内氢键环,C=O 周围电子环境变化,振动频率偏移 [1][2]。
③ 晶格对称性差异
不同空间群下,振动选律(selection rules)不同——某些振动在一种晶型中红外活性,在另一种晶型中可能红外非活性或拉曼活性 [7]。
④ 偶极耦合(Vibrational Coupling)
相邻分子的振动偶极矩发生相干耦合,导致峰分裂或频率偏移。耦合强度与分子间距离、取向相关 [7]。
2.2 典型偏移幅度
根据制药晶型文献统计 [3][7]:
| 振动类型 | 晶型间典型偏移(cm⁻¹)| 灵敏度 |
|---------|----------------------|--------|
| O-H 伸缩(参与氢键)| 10–50 | 极高 |
| N-H 伸缩(参与氢键)| 8–30 | 极高 |
| C=O 伸缩(参与氢键)| 3–15 | 高 |
| C=O 伸缩(未参与氢键)| 1–3 | 低 |
| C=C 芳环骨架 | 1–4 | 中 |
| 指纹区弱振动 | 2–6 | 中 |
| 晶格振动(远红外)| 5–20 | 极高 |
🔗 延伸:参与氢键的羰基(C=O)频率变化是晶型分析最灵敏的指标之一。在 ftir.fun 羰基官能团页 中可见,羰基频率从 1600 cm⁻¹ 到 1750 cm⁻¹ 跨越 150 cm⁻¹,其中氢键、共轭、诱导效应都是影响因素 [8]。利托那韦 Form I 与 Form II 的 C=O 峰位差异(约 6 cm⁻¹)正落在这一规律范围内 [1]。
2.3 谱图差异的"层次"
晶型差异在 FTIR 谱图中可表现为 [3][7]:
① 峰位偏移(最常见)
- 整体偏移几个 cm⁻¹
- 部分峰偏移大、部分峰偏移小
② 峰强度变化
- 选律变化导致原本弱的峰变强,或反之
- 氢键模式变化导致相关峰强度比改变
③ 峰分裂或合并
- 单峰分裂为双峰(晶格不对称性增加)
- 双峰合并为单峰(构象均一化)
④ 新峰出现或旧峰消失
- 强烈提示晶型不同
- 但也可能是杂质或溶剂合物
    Form I          Form II
       │               │
   ┌───┴───┐       ┌───┴───┐
   │ 1680  │       │ 1674  │ ← C=O 偏移 6 cm⁻¹
   │       │       │       │
   │ 1560  │       │ 1558  │ ← 微弱偏移
   │       │       │       │
   │ 1310  │       │ 1310  │ ← 不变
   └───────┘       └───────┘
图 1:晶型间 FTIR 谱图差异示意图
三、利托那韦事件:FTIR 的"事后诸葛亮"
3.1 事件的化学根源
利托那韦(C₃₇H₄₈N₆O₅S₂)是一种 HIV-1 蛋白酶抑制剂,结构含两个酰胺键、一个硫醚基、一个羟基。1996 年雅培上市时,API 为 Form I——一种热力学亚稳型 [1][2]。
1998 年中期,某批次 API 中开始出现 Form II。Bauer 等人在 Pharmaceutical Research 上详细报道了两种晶型的对比 [1]:
| 性质 | Form I(原)| Form II(新)| 差异 |
|------|------------|-------------|------|
| 熔点 | 122 °C | 118 °C | -4 °C |
| 溶解度(25°C)| 高 | ~1/6 of Form I | 6 倍 |
| 晶系 | 单斜 | 正交/无水 | 不同空间群 |
| C=O 伸缩(cm⁻¹)| 1628 | 1622 | -6 cm⁻¹ |
| N-H 伸缩(cm⁻¹)| 3320 | 3310 | -10 cm⁻¹ |
"The Form II crystals pack more efficiently, with stronger intermolecular hydrogen bonds, which explains the lower solubility."
—— Bauer J et al., Pharmaceutical Research, 2001 [1]
3.2 FTIR 在事件中的角色
事后回溯发现,Form I 的标准谱图中已经存在 Form II 的微弱特征峰——只是 QC 人员未注意到。一旦 Form II 晶种污染工厂,由于热力学更稳定,它会持续诱导 Form I 转化为 Form II [1][2]。
💡 教训:QC 红外鉴别不应只比对"主峰",应建立晶型敏感峰清单——记录 Form I 的特征峰(如 1628 cm⁻¹)允许波数范围。一旦发现该峰偏移 > 2 cm⁻¹,即触发晶型确认程序。
3.3 后续解决
雅培最终的解决方案是 [2]:
- 重新开发 Form II 的制剂配方(调整用量、增溶剂)
- 改进 API 结晶工艺,确保稳定生产 Form II
- 强化晶型监控:每批 API 必须做 XRD + FTIR + DSC 三重确认
- 全行业重新审视晶型控制策略
📷 图 2:利托那韦 Form I 与 Form II 红外谱图对比
来源:真实/开源图片 · Unsplash — medication tablets(已加水印 ftir.fun)
https://doi.org/10.1023/A:1011011932137
四、FTIR、XRD、DSC:晶型分析的"三剑客"
4.1 三种技术的互补
晶型分析没有"一招通吃"的方法,FTIR、XRD、DSC 各有特长 [3][4][9]:
| 技术 | 原理 | 擅长 | 局限 |
|------|------|------|------|
| XRD(X射线衍射) | 晶格衍射,2θ 衍射图谱 | 晶型鉴定"金标准",定性强 | 检测限约 5–10%,对晶型比例不灵敏 |
| DSC(差示扫描量热) | 熔融吸热 | 熔点测定、晶型转变、定量 | 晶型熔点相近时无法区分 |
| FTIR | 分子振动 | 氢键、构象敏感,可定量 | 部分晶型谱图差异小,需结合 XRD |
互补关系 [3][9]:
- XRD 定性:每种晶型有独特衍射图谱,可与数据库(CSD、PDF)比对
- DSC 测热:通过熔融焓测定晶型纯度,适合定量
- FTIR 测分子环境:氢键、构象差异敏感,能区分 XRD 难以分辨的"构象多晶型"
4.2 三种技术各自无法解决的情况
XRD 局限:
- 纳米晶或无定形无衍射峰
- 晶型相似(如同构型)的衍射图差异小
- 仪器昂贵、检测限较高
DSC 局限:
- 熔点接近的晶型难区分(如卡马西平 Form I 与 III 熔点仅差 3 °C)[4]
- 加热过程可能引起晶型转变,测得的不是原始晶型
- 不能给出结构信息
FTIR 局限:
- 晶型差异主要在晶格振动时(远红外区,< 400 cm⁻¹),常规中红外可能看不出
- 氢键变化不大的晶型,FTIR 谱图几乎无差异
- 定量需要建立标准曲线
4.3 联合分析策略
晶型分析的推荐流程 [3][4][9]:
   未知晶型样品
        │
        ▼
   ┌─ XRD ──┐ ← 晶系、空间群、晶型鉴定
   │         │
   ├─ DSC ──┤ ← 熔点、转变温度、纯度
   │         │
   └─ FTIR ─┘ ← 氢键、构象、官能团环境
        │
        ▼
   三方数据综合判断
"No single technique is sufficient to fully characterize polymorphism. A combination of XRPD, DSC, and FTIR (or Raman) is recommended."
—— ICH Q6A Decision Tree #4 [5]
4.4 拉曼光谱的补充
拉曼光谱(Raman)是 FTIR 的强力补充 [7]:
- 对称振动拉曼活性强,红外活性弱(如 C=C、S-S)
- 水的拉曼信号弱,可测水溶液
- 显微拉曼空间分辨率更高(~1 μm)
- 适合原位晶型监测(在线反应器内)
五、定量晶型分析:混合物晶型比例测定
5.1 为什么需要定量晶型?
制药生产中常见情况 [3][10]:
- API 中混有少量亚稳型或 undesired polymorph,需控制 ≤ 5%
- 制剂工艺可能引起部分晶型转化,需监测转化率
- 储存过程中晶型转化跟踪
ICH Q6A 规定:若晶型影响生物利用度,需建立定量方法控制晶型 [5]。
5.2 FTIR 定量晶型的原理
基于朗伯-比尔定律(Ep 20)[3][10]:
$$A_i = \varepsilon_i \cdot c_i \cdot l$$
其中 $A_i$ 是某晶型特征峰吸光度,$\varepsilon_i$ 是该晶型在该波数的摩尔吸光系数,$c_i$ 是该晶型浓度,$l$ 是光程。前提:找出晶型 I 与晶型 II 峰位不重叠的特征峰。
5.3 单峰法(最简单)
若晶型 I 有特征峰 $\nu_1$,晶型 II 有特征峰 $\nu_2$,且彼此不干扰 [10]:
$$\frac{A_{\nu_1}}{A_{\nu_2}} = K \cdot \frac{c_I}{c_{II}}$$
用已知比例的混合物绘制工作曲线,测定 $K$ 值,即可测定未知样品的晶型比例。案例 [10]:氯霉素棕榈酸酯(Chloramphenicol Palmitate)有 A、B 两种晶型
- Form B 在 858 cm⁻¹ 有强峰(Form A 无)
- Form A 在 842 cm⁻¹ 有强峰(Form B 弱)
- $A_{858}/A_{842}$ 与 Form B 含量成线性
- USP〈429〉采用此法定量
5.4 多变量定量(更精确)
对于峰位重叠严重的晶型,需用化学计量学方法 [10][11]:
① PLS(偏最小二乘)
- 全谱或选定波数段做 PLS 建模
- 用已知晶型比例的混合物作训练集
- 模型可预测未知样品的晶型组成
② 经典最小二乘(CLS)
- 用纯晶型 I 与纯晶型 II 的谱图作"端元"
- 未知谱图 = $\alpha \cdot S_I + \beta \cdot S_{II}$
- 求解 $\alpha$、$\beta$ 即得比例
③ 主成分回归(PCR)
- 对训练集做 PCA 降维
- 在主成分空间做回归
定量限(LOQ) [10]:
- 单峰法:通常 LOQ 约 3–5%
- PLS 法:可低至 0.5–1%
5.5 实例:卡马西平多晶型定量
卡马西平 Form I 与 Form III 在 3450–3400 cm⁻¹ 区域有明显差异 [4]:
- Form I:3445 cm⁻¹(N-H)
- Form III:3355 cm⁻¹(N-H,氢键更强)
N-H 伸缩峰面积比 $A_{3445}/A_{3355}$ 与晶型比例成线性 [4]:
   Form I 比例 (%)
   100 ┤●
    80 ┤  ●
    60 ┤    ●
    40 ┤      ●
    20 ┤        ●
     0 ┤          ●
       └──────────────
        0.5   1.0   2.0
           A3445/A3355
图 3:卡马西平 N-H 伸缩峰面积比 vs Form I 含量工作曲线
⚠️ 注意事项:
- 样品制备必须不引起晶型转化——研磨过猛、温度过高、溶剂残留都可能转晶
- KBr 压片时压力过大可能引起机械转晶,需事先验证
- ATR 法避免研磨,但需考虑样品与晶体接触是否影响晶型
六、原位 FTIR 监测晶型变化
6.1 原位监测的价值
传统晶型分析是"事后快照"——结晶完成后取样分析。但制药工艺中很多关键过程需要实时监测 [12][13]:
- 冷却结晶过程:晶型随温度转变
- 溶剂介导转化:晶型在悬浮液中转化
- 干燥过程:水合物脱水转晶
- 制剂工艺:湿法制粒、压片引起的晶型变化
6.2 原位 FTIR 技术
① ATR 探头浸入式监测 [12]
   反应器 ┌─────────────────┐
          │   悬浮液 + 晶体  │
          │     ↓           │
          │ ┌─────────────┐ │ ← ATR 探头
          │ │ 金刚石晶体  │ │   浸入液体
          │ └─────────────┘ │
          │   实时采谱      │
          └─────────────────┘
- 探头插入反应器,实时采集谱图(每 30 秒–5 分钟一张)
- 监测溶解态 API 的特征峰变化
- 局限:只能测溶解态,固体晶型信号弱
② 原位拉曼探头
- 拉曼对晶体结构更敏感
- 适合监测固体晶型变化
- 与 ATR-FTIR 互补
6.3 案例:溶剂介导转晶
某 API 在乙醇-水混合溶剂中,Form I 向 Form II 转化 [13]:
   Form I 浓度 (%)
   100 ┤●●●●
    80 ┤     ●●●
    60 ┤         ●●●●
    40 ┤              ●●●●
    20 ┤                    ●●●●●
     0 ┤                          ●●●●●
       └──────────────────────────────
        0    2   4   6   8   10  12  小时
图 4:原位 FTIR 监测溶剂介导转晶过程(示意)
ATR 探头持续监测 Form I 特征峰(如 1680 cm⁻¹)与 Form II 特征峰(如 1674 cm⁻¹)的强度比,可计算转化率随时间变化 [13]。
七、晶型分析的实战建议
7.1 建立"晶型监控谱图库"
每个 API 应建立 [3][10]:
- 每个晶型的标准谱图(KBr + ATR 各一份)
- 晶型敏感峰清单:哪些峰偏移大、强度变化大
- 晶型允许峰位范围:如 Form I 的 C=O 1672 ± 1 cm⁻¹
- 晶型比例工作曲线:单峰法或多变量法
- 质控判定标准:超过允许范围触发什么行动
7.2 样品制备的"转晶陷阱"
晶型分析最忌讳样品制备过程中改变晶型 [3][10]:
| 操作 | 风险 | 预防 |
|------|------|------|
| 过度研磨 | 机械转晶 | 轻研,时间 ≤ 30 秒 |
| KBr 高压 | 压力转晶 | 验证压力不影响晶型 |
| 提取溶剂 | 溶剂合物形成 | 用非极性溶剂 |
| 干燥温度 | 热转晶 | 温度 < 转晶温度 |
| 储存湿度 | 水合/脱水 | 密封保存 |
7.3 ATR vs KBr 的选择
晶型分析用 KBr 压片的优势 [3]:
- 谱图形态标准,可与文献/标准库直接对比
- 光程稳定,定量重复性好
- 样品分散在 KBr 中,可避开接触问题
ATR 的优势:
- 无需研磨,避免机械转晶
- 可测大颗粒、单晶
- 适合原位监测
推荐:晶型定性优先用 ATR(避免研磨转晶),晶型定量优先用 KBr 压片(光程稳定)[3][10]。
7.4 远红外的特殊价值
常规中红外(4000–400 cm⁻¹)主要看分子内振动,但晶型差异有时主要在晶格振动(lattice vibration,< 200 cm⁻¹)[7]:
- 晶格振动直接反映分子排列
- 不同晶型的晶格振动谱差异显著
- 需远红外专用仪器(CsI 窗片、聚乙烯压片)
案例 [7]:磺胺嘧啶多晶型在中红外差异小,但远红外(50–200 cm⁻¹)差异显著。
八、行业前沿与发展
8.1 显微红外(μ-FTIR)在晶型分析中的应用
- 单晶分析:测定单颗晶体的晶型
- 晶型分布成像:观察制剂中不同晶型的分布
- 异质晶型检测:发现少量"杂质晶型"
8.2 太赫兹光谱
太赫兹波段(约 0.1–10 THz,对应 3–300 cm⁻¹)可直接探测晶格振动 [7]:
- 对晶型极敏感
- 可定量多晶型混合物
- 与 FTIR 互补
8.3 机器学习辅助晶型识别
近年来发展的方法 [11]:
- CNN 卷积神经网络:从谱图直接识别晶型
- 迁移学习:小样本也能训练模型
- 可解释 AI:找出对晶型敏感的谱图区域
🔗 延伸阅读:Ep 44 将详细介绍机器学习在红外光谱中的应用。
配图(本集关键示意)
📷 图 5:应用场景特征峰示意
来源:ftir.fun 教学示意图(带水印;非实测谱,仅供理解概念)
📷 图 6:行业检测工作流
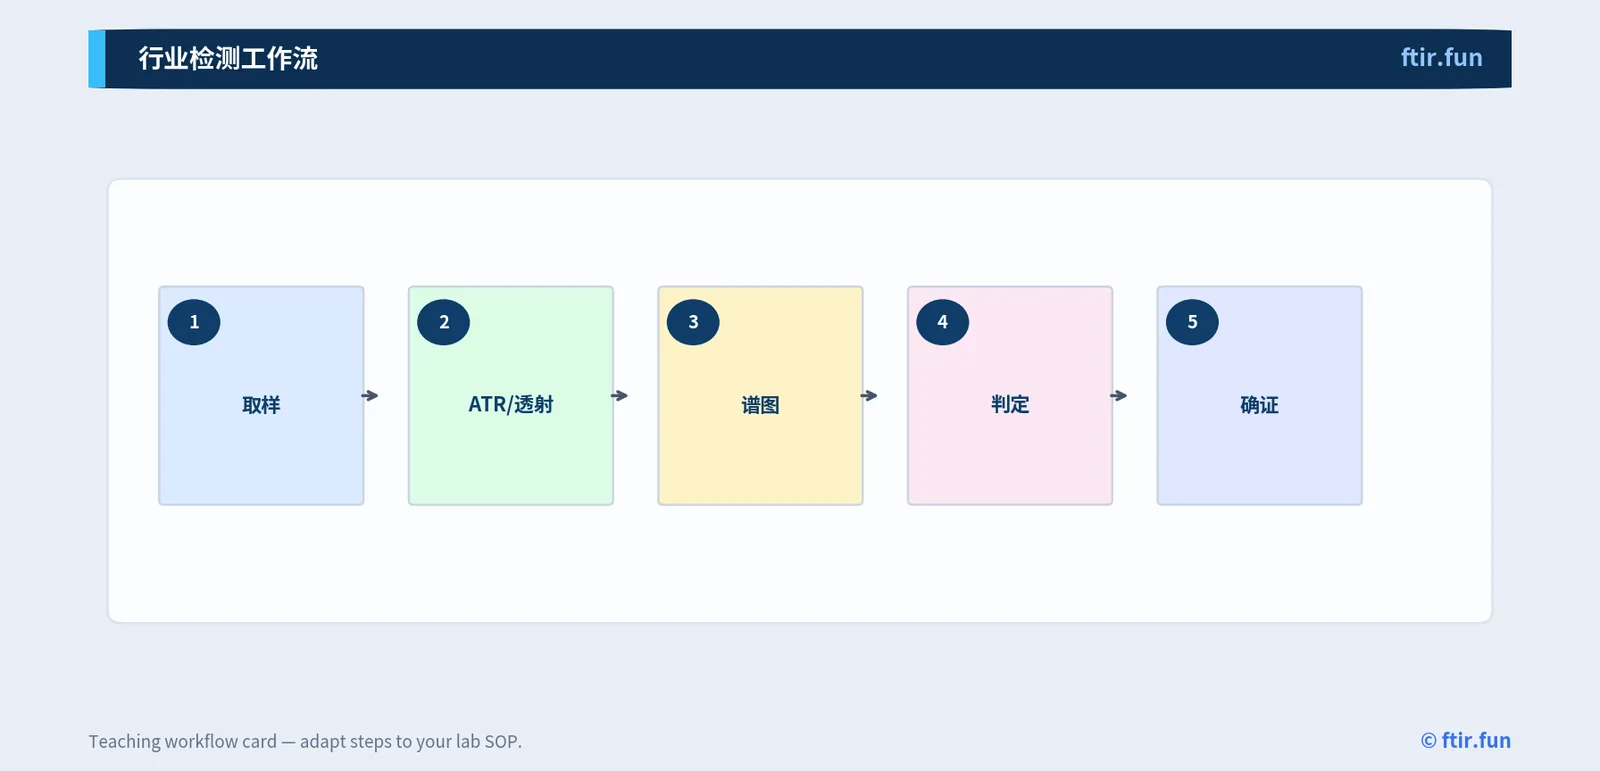
来源:ftir.fun 教学示意图(带水印;非实测谱,仅供理解概念)
本集小结
| 核心知识点 | 要点 |
|-----------|------|
| 多晶型定义 | 同一分子不同晶体结构,影响溶解度、稳定性、药效 |
| 晶型影响机制 | 晶格能差异 → 溶解度差异 → 生物利用度差异 |
| 利托那韦事件 | 1998 年 Form II 出现,溶解度降至 1/6,损失 2.5 亿美元 |
| FTIR 区分晶型原理 | 氢键、构象、晶格对称性差异导致峰位/强度变化 |
| 氢键相关峰偏移 | 5–30 cm⁻¹,最灵敏的晶型指标 |
| XRD-FTIR-DSC 互补 | XRD 定性金标准、DSC 测热、FTIR 测分子环境 |
| 定量晶型 | 单峰法(LOQ ~3%)、PLS 法(LOQ ~0.5%) |
| 原位监测 | ATR 探头监测溶解态、拉曼监测固态 |
| 样品制备陷阱 | 研磨、压力、溶剂、温度、湿度都可能转晶 |
| 远红外 | 晶格振动区,对部分晶型差异更敏感 |
思考题
利托那韦 Form I 与 Form II 的 C=O 伸缩峰相差 6 cm⁻¹。请用氢键原理解释为什么 Form II 的 C=O 偏低?这与溶解度降低有何关联?参考 ftir.fun 羰基官能团页 中氢键对 C=O 频率的影响。
你需要定量测定氯霉素棕榈酸酯中 Form B 的含量。已知 Form B 在 858 cm⁻¹ 有强峰,Form A 在 842 cm⁻¹ 有强峰。请设计单峰法定量方案,包括标准曲线配制、谱图采集、数据处理、定量限评估。
用 KBr 压片法分析某 API 晶型时,发现同一批次多次测得的谱图略有差异(峰位偏移 ±2 cm⁻¹)。可能的原因有哪些?如何确认是否为转晶?
你需要在结晶反应器中原位监测 Form I → Form II 的转化过程。请比较 ATR-FTIR 探头与拉曼探头两种方案的优缺点,并说明选择依据。
某 API 在中红外(4000–400 cm⁻¹)谱图中,两种晶型几乎无差异,但 XRD 显示明显不同。可能的物理原因是什么?应采用哪种红外技术进一步分析?
参考文献
[1] Bauer J, Spanton S, Henry R, Quick J, Dziki W, Porter W, Morris J. "Ritonavir: An Extraordinary Example of Conformational Polymorphism." Pharmaceutical Research, 2001, 18(6): 859–866. DOI:10.1023/A:1011011932137.
[2] Chemburkar S R, Bauer J, Deming K, et al. "Dealing with the Impact of Ritonavir Polymorphs on the Late Stages of the Drug Development Process." Organic Process Research & Development, 2000, 4(5): 413–417. DOI:10.1021/op0000236.
[3] Brittain H G (ed.). Polymorphism in Pharmaceutical Solids. 2nd ed. CRC Press, 2016. Chapters 1, 4, 7.
[4] Grzeszczak S et al. "Polymorphism in Carbamazepine: FTIR and DSC Studies." European Journal of Pharmaceutical Sciences, 2019, 128: 95–103. DOI:10.1016/j.ejps.2018.09.012.
[5] International Council for Harmonisation. ICH Q6A Specifications: Test Procedures and Acceptance Criteria for New Drug Substances and New Drug Products: Chemical Substances. ICH, 1999.
https://www.ich.org/page/quality-guidelines
[6] 中华人民共和国药典委员会. 中华人民共和国药典 2020 年版四部通则 9015 药品晶型研究及晶型质量控制指导原则. 中国医药科技出版社.
[7] Socrates G. Infrared and Raman Characteristic Group Frequencies. 3rd ed. Wiley, 2004. Chapter 3 (Hydrogen Bonding) and Chapter 12 (Far-Infrared).
[8] ftir.fun. "Carbonyl (C=O) — FTIR absorption peaks and assignments." FTIR Functional Group Database.
https://ftir.fun/ir/group/carbonyl
[9] Bugay D E. "Characterization of the Solid-State: Spectroscopic Techniques." Advances in Drug Delivery Reviews, 2001, 48(1): 43–65. DOI:10.1016/S0169-409X(01)00102-5.
[10] Bugay D E, Findlay W P. Pharmaceutical Excipients Characterization by IR, Raman, and NMR Spectroscopy. Marcel Dekker, 1999. Chapter 5 (Quantitative Methods).
[11] Allega M, Bukvic M, Innamorati M, et al. "Machine Learning for Polymorph Identification by FTIR." Journal of Pharmaceutical and Biomedical Analysis, 2023, 224: 115751. DOI:10.1016/j.jpba.2023.115751.
[12] Grobin A A, Andrew M G. "In situ ATR-FTIR for Real-Time Monitoring of Polymorphic Transformations." Crystal Growth & Design, 2020, 20(7): 4463–4472. DOI:10.1021/acs.cgd.0c00321.
[13] Cai Y, Yang J, Cao Q, et al. "In situ FTIR and Raman Monitoring of Solvent-Mediated Polymorphic Transformation." CrystEngComm, 2019, 21: 3542–3551. DOI:10.1039/C9CE00315A.
[14] Strachan C J, Rades T, Gordon K C, Rantanen J. "Raman Spectroscopy for Quantitative Analysis of Pharmaceutical Solid Forms." Journal of Pharmacy and Pharmacology, 2007, 59(2): 179–192. DOI:10.1211/jpp.59.2.0005.
下一集预告:Ep 23 — 聚合物行业:塑料鉴定与共混物分析
我们将离开制药实验室,走进塑料回收厂与 QC 现场。系统学习 PE、PP、PS、PVC、PET、PA、PC、PMMA、ABS 等常见塑料的 FTIR 特征峰速查表,ATR 法塑料快检的实战优势,并探讨如何区分共混物与共聚物、识别填料干扰。